Priones: qué son, cómo se propagan y qué enfermedades causan
clasificación, virus, virus animales | 30 de octubre de 2026 | 17 min de lectura | ¿Prefieres oír el artículo? ¡Dale al ▶︎!
Cargando...
Configuración
Los priones son agentes infecciosos de naturaleza proteica capaces de inducir que otras moléculas de una proteína del hospedador adopten una conformación anómala. No tienen un genoma propio de ADN o ARN: lo que se propaga es una forma de plegamiento.
En los mamíferos están relacionados con enfermedades neurodegenerativas como la enfermedad de Creutzfeldt-Jakob, el insomnio familiar fatal o la encefalopatía espongiforme bovina. Para entenderlas conviene separar tres cuestiones: qué proteína interviene, cómo comienza su alteración y cómo puede transmitirse el agente.
Índice de contenidos
Qué son los priones y cuáles son sus características
Una proteína es una cadena de aminoácidos que adquiere una estructura tridimensional. Ese plegamiento influye en su comportamiento: una misma secuencia puede adoptar conformaciones con propiedades muy diferentes.
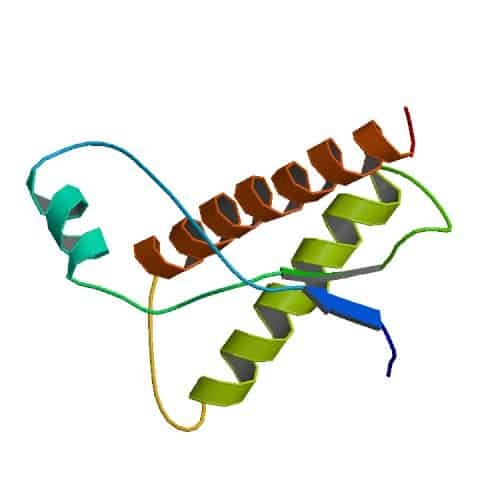
En las enfermedades priónicas de mamíferos interviene la proteína priónica o PrP. Su forma celular normal se denomina PrPᶜ; la denominación PrPˢᶜ se utiliza para las formas asociadas a la enfermedad. La distinción no se limita a que una sea «buena» y otra «mala»: cambian su organización estructural, su tendencia a agregarse y su procesamiento.
Los priones no son células, no tienen metabolismo propio y no se consideran seres vivos. Tampoco son virus. Su capacidad de propagación depende de encontrar una proteína compatible que pueda actuar como sustrato.
El término fue propuesto por Stanley B. Prusiner en 1982, al estudiar el agente de la tembladera o scrapie. La infectividad resistía diversos tratamientos dirigidos contra los ácidos nucleicos, mientras que la proteína resultaba necesaria para mantenerla. Este trabajo contribuyó al desarrollo de la hipótesis de la naturaleza proteica del agente infeccioso (Prusiner, 1982).
De PrPᶜ a PrPˢᶜ: cómo se propagan los priones
Hablar de «reproducción de los priones» puede llevar a imaginar una división celular o la copia de un genoma. En este caso, la célula fabrica la PrP y el proceso priónico favorece que parte de esa proteína adopte una conformación capaz de continuar la propagación.
La proteína priónica celular y el gen PRNP
La PrPᶜ es una glicoproteína, es decir, una proteína con cadenas de azúcares unidas. Se encuentra, entre otros lugares, en la superficie de las células y se expresa en el sistema nervioso y en otros tejidos.
En humanos está codificada por el gen PRNP, situado en el cromosoma 20. Que el prion no tenga genoma propio no significa que la proteína aparezca sin información genética: las instrucciones para fabricarla pertenecen al hospedador.
Se han propuesto funciones de PrPᶜ relacionadas con la protección neuronal, la señalización y el metabolismo del cobre, pero su función fisiológica no está completamente resuelta. Tener PrPᶜ es una condición normal; su presencia no equivale a padecer una enfermedad priónica (National Library of Medicine, 2024a).
Mal plegamiento, agregación y propagación conformacional
En la conversión priónica cambia la organización de la proteína. Las formas patológicas presentan una estructura enriquecida en láminas beta y pueden formar agregados, incluidas estructuras fibrilares de tipo amiloide.
Una semilla priónica puede favorecer la incorporación y conversión de nuevas moléculas de PrP. Al crecer y fragmentarse los agregados, pueden aparecer más unidades capaces de continuar el proceso. Así aumenta la capacidad de propagación sin necesidad de copiar un ácido nucleico (Aguzzi y Calella, 2009).
Esto no implica que toda la PrPᶜ de un organismo se transforme de inmediato. La conversión y su progresión dependen de propiedades del agente y del hospedador. Tampoco todas las formas anómalas de una proteína tienen necesariamente la misma capacidad infecciosa.
La hipótesis proteica cuenta también con evidencia experimental posterior al trabajo de Prusiner. Por ejemplo, se han generado preparaciones infecciosas a partir de PrP recombinante que provocaron enfermedad priónica al inocularse en ratones. El resultado respalda el papel central de la proteína, sin convertir cualquier agregado proteico en un prion infeccioso (Wang et al., 2010).
-
Contacto con PrP celular
Una semilla priónica encuentra proteína PrPC susceptible de incorporarse al agregado. -
Conversión y crecimiento
La PrP cambia de conformación y se incorpora a un agregado que puede seguir creciendo. -
Nuevas semillas
La fragmentación puede originar unidades capaces de continuar la conversión.
Se propaga una conformación proteica. La célula fabrica la PrP que sirve de sustrato; el esquema no representa copia de ADN o ARN ni todos los pasos de la enfermedad.
La acumulación de PrP anómala se asocia con disfunción y pérdida neuronal. Las especies proteicas implicadas y los mecanismos de neurotoxicidad siguen investigándose.
La comparación con el alzhéimer tiene un alcance limitado. Ambas enfermedades pueden implicar agregación proteica, pero el alzhéimer no es una encefalopatía espongiforme transmisible causada por PrP. Compartir algún mecanismo de propagación de proteínas no permite equiparar enfermedades ni concluir que se contagien de la misma manera.
Diferencias entre priones, virus y viroides
Los tres son agentes acelulares, pero su composición y su forma de propagación son distintas. En particular, un prion no es un virus sin cápside, y un viroide no es una proteína infecciosa.
| Característica | Priones de mamíferos | Virus | Viroides |
|---|---|---|---|
| Componente distintivo | Conformación infecciosa de PrP | Genoma de ADN o ARN asociado a proteínas | Pequeña molécula de ARN circular |
| Genoma propio | No | Sí | Sí, de ARN |
| Cubierta proteica | No poseen una cápside viral | Poseen cápside; algunos tienen envoltura | No poseen cápside |
| Propagación | Conversión conformacional de PrP del hospedador | Replicación del genoma y producción de componentes virales | Replicación del ARN mediante maquinaria del hospedador |
| Hospedadores del grupo considerado | Mamíferos | Organismos celulares de distintos grupos | Plantas |
La comparación con los viroides muestra dos soluciones biológicas muy diferentes: estos dependen de un ARN que no codifica proteínas, mientras que la propagación priónica no necesita un genoma del agente (Flores et al., 2012).
Puedes ampliar las otras dos columnas en nuestros artículos sobre estructura y replicación de los virus y características de los viroides.
Cómo se originan las enfermedades priónicas
Las enfermedades priónicas humanas pueden clasificarse según su origen en esporádicas, genéticas y adquiridas. Esta clasificación explica cómo aparece el proceso; no describe tres clases de proteínas completamente independientes.
Formas esporádicas
Son aquellas en las que no se identifica una exposición causante ni una variante patogénica heredada que explique el caso. La ECJ esporádica es el ejemplo principal.
«Esporádica» no significa que se haya demostrado una causa concreta: el acontecimiento que inicia la conversión sigue sin conocerse por completo.
Formas genéticas
Se relacionan con variantes patogénicas de PRNP que favorecen la enfermedad. Suelen seguir una herencia autosómica dominante, aunque la probabilidad de desarrollar síntomas y la edad de inicio varían entre variantes.
No todas las diferencias de secuencia en PRNP causan enfermedad. Algunas son polimorfismos que pueden modificar la susceptibilidad o el fenotipo. Es importante distinguir una variante causal de una variante que influye en el riesgo (Appleby et al., 2022).
Formas adquiridas
Comienzan tras la exposición a priones procedentes del exterior. Entre los ejemplos están el kuru, determinadas formas iatrogénicas y la variante de ECJ asociada a la EEB.
Por tanto, no todas las enfermedades priónicas se adquieren por contagio, aunque el agente pueda mostrar transmisibilidad en determinadas condiciones.
Cómo se transmiten los priones y qué es la barrera de especie
La transmisión depende de la enfermedad, la vía de entrada y los tejidos implicados. No puede reducirse a «comer carne infectada», ni atribuirse de forma idéntica a todas las prionopatías.
Se han descrito exposiciones alimentarias, como la relacionada con la variante de ECJ, y transmisiones iatrogénicas vinculadas históricamente a ciertos productos biológicos, injertos o instrumental contaminado. El riesgo de un contacto cotidiano no es equivalente al de una exposición directa a tejidos de elevada infectividad. La ECJ clásica no se transmite por el contacto social normal ni por gotículas respiratorias (CDC, 2026e).
La sangre requiere una distinción específica: se han documentado casos de transmisión de variante de ECJ por transfusión, mientras que la vigilancia británica no ha encontrado evidencia de transmisión transfusional de la ECJ esporádica. No es correcto trasladar lo observado en una forma a todas las demás (UK Health Security Agency, 2026).
También existe una barrera de especie: un prion de un hospedador puede convertir con mayor o menor eficacia la PrP de otro. Influyen la compatibilidad de la proteína y las propiedades de la cepa priónica. Esta barrera puede dificultar el salto entre especies, pero no constituye una garantía absoluta de protección (Aguzzi y Calella, 2009).
Los largos periodos de incubación añaden dificultad al seguimiento: entre la exposición y la enfermedad pueden pasar años. Esa incubación no debe confundirse con la duración de la fase clínica, que puede ser mucho más corta.
Qué enfermedades causan los priones en humanos y animales
Las encefalopatías espongiformes transmisibles, abreviadas EET, son enfermedades neurodegenerativas asociadas a priones. El término «espongiforme» alude a la vacuolización que puede observarse en el tejido nervioso, con una apariencia semejante a una esponja.
La lesión no consiste simplemente en que «muere tejido y quedan huecos»: incluye alteraciones microscópicas, pérdida neuronal y respuestas de las células gliales. Su distribución y su intensidad varían, y no todas las prionopatías presentan una espongiosis igualmente marcada (Nafe et al., 2023).
La distribución fuera del cerebro también depende de la enfermedad. Puede haber infectividad en tejidos periféricos, por lo que mencionar órganos como el bazo, el hígado o el riñón exige precisar el contexto: no todos los tejidos ni todas las prionopatías tienen la misma relevancia para la transmisión.
Enfermedades priónicas humanas
Enfermedad de Creutzfeldt-Jakob (ECJ). Es la prionopatía humana más frecuente. Puede producir un deterioro cognitivo rápidamente progresivo acompañado de alteraciones de la coordinación, trastornos visuales y mioclonías: sacudidas musculares bruscas e involuntarias. Existen formas esporádicas, genéticas e iatrogénicas; no deben confundirse con una única vía de adquisición (CDC, 2026c).
Variante de la enfermedad de Creutzfeldt-Jakob. Se identificó en el Reino Unido en 1996 y está relacionada con la exposición al agente de la EEB. Presenta características clínicas y neuropatológicas diferentes de la ECJ clásica y ha afectado habitualmente a personas más jóvenes. Puede comenzar con manifestaciones psiquiátricas o sensitivas antes de que destaque el deterioro neurológico. La relación con la llamada «enfermedad de las vacas locas» corresponde a esta variante, no a toda ECJ (CDC, 2024).
Insomnio familiar fatal. Es una enfermedad genética en la que destacan la alteración progresiva del sueño y la disfunción del sistema nervioso autónomo, encargado de regular funciones como la presión arterial o la sudoración. Se relaciona con la variante D178N de PRNP cuando aparece junto con metionina en la posición 129 de la proteína codificada por el mismo alelo. Ese contexto genético importa: D178N no determina por sí sola un único cuadro clínico (Appleby et al., 2022).
Síndrome de Gerstmann-Sträussler-Scheinker (GSS). Es una prionopatía genética frecuentemente asociada a P102L, aunque existen otras variantes relacionadas. Puede destacar la ataxia, una alteración de la coordinación, seguida o acompañada de deterioro cognitivo. Su evolución suele ser más prolongada que la de la ECJ esporádica, pero hay variabilidad entre pacientes y familias (Zerr y Schmitz, 2021).
Kuru. Es un ejemplo histórico de enfermedad adquirida, estudiado entre comunidades de Papúa Nueva Guinea donde se practicaban rituales funerarios con consumo de tejidos humanos. La exposición a tejido nervioso contaminado permitió la transmisión. Los casos continuaron apareciendo durante años después del abandono de esas prácticas debido a los largos periodos de incubación (National Library of Medicine, 2024b).
Estas enfermedades son graves y de evolución mortal, pero sus manifestaciones y su duración no son idénticas. Un problema de memoria, de coordinación o de sueño aislado no permite identificar una prionopatía.
Enfermedades priónicas animales
Encefalopatía espongiforme bovina (EEB). Se reconoció en el Reino Unido en 1986. La epidemia de EEB clásica estuvo ligada a piensos que contenían material contaminado, incluidas harinas de carne y huesos procedentes de animales infectados. El reciclaje de esos materiales en la alimentación amplificó la transmisión.
Conviene distinguirla de las formas atípicas de EEB, que presentan otras características y se consideran de aparición probablemente espontánea. «EEB» no describe, por tanto, una única situación epidemiológica. Las restricciones alimentarias y la retirada de materiales de riesgo han sido fundamentales para controlar la forma clásica (WOAH, s. f.).
Scrapie o tembladera. Afecta a ovejas y cabras. En la forma clásica pueden aparecer alteraciones del comportamiento, pérdida de coordinación y prurito. El rascado o frotamiento repetido puede causar pérdida de lana, pero no todos los animales muestran el mismo conjunto de signos. También se distingue una forma atípica, con diferencias epidemiológicas y patológicas (WOAH, 2022).
Enfermedad de desgaste crónico de los cérvidos. Conocida como CWD por sus siglas en inglés, afecta a animales como ciervos, alces y renos. No se han comunicado casos humanos confirmados, pero su posible transmisión a personas sigue investigándose. La ausencia de casos demostrados no equivale a demostrar que el salto de especie sea imposible (CDC, 2026b).
| Enfermedad | Hospedador principal | Distinción que conviene recordar |
|---|---|---|
| ECJ clásica | Ser humano | Puede ser esporádica, genética o iatrogénica |
| Variante de ECJ | Ser humano | Relacionada con el agente de la EEB |
| Insomnio familiar fatal | Ser humano | Prionopatía genética con alteración del sueño y funciones autónomas |
| GSS | Ser humano | Prionopatía genética, frecuentemente con ataxia |
| Kuru | Ser humano | Ejemplo histórico de transmisión adquirida |
| EEB | Bovinos | Distinguir forma clásica y formas atípicas |
| Scrapie | Ovejas y cabras | Distinguir presentación clásica y atípica |
| CWD | Cérvidos | Su potencial zoonótico continúa en estudio |
La presencia de una EET en una especie no demuestra automáticamente que pueda transmitirse a las personas. El riesgo debe evaluarse para cada agente, hospedador y vía de exposición.
Cómo se diagnostican y qué tratamientos existen
El diagnóstico integra la evolución clínica, la exploración neurológica y pruebas complementarias. En la sospecha de ECJ pueden intervenir la resonancia magnética, el electroencefalograma y el análisis del líquido cefalorraquídeo.
La RT-QuIC detecta actividad de siembra: la capacidad de una muestra para inducir la conversión de una proteína utilizada como sustrato. No busca un genoma del prion. Los estudios de esta técnica han mostrado un elevado rendimiento diagnóstico, aunque los resultados dependen del contexto y de la forma de enfermedad estudiada (Foutz et al., 2017).
En determinados cuadros compatibles, una RT-QuIC positiva puede contribuir a clasificar una ECJ como probable. La confirmación definitiva de ECJ requiere el estudio neuropatológico o inmunodiagnóstico del tejido cerebral. Por ello, hay que distinguir la evaluación durante la vida del paciente de la confirmación tisular, frecuentemente realizada tras el fallecimiento (CDC, 2026c).
Cuando se sospecha una forma genética, el análisis de PRNP y el asesoramiento genético adquieren especial importancia. Las pruebas no tienen la misma sensibilidad para todas las prionopatías.
Actualmente no existe un tratamiento curativo establecido para estas enfermedades. La atención se centra en el control de síntomas y los cuidados de soporte. Que una estrategia se investigue en células, animales o ensayos clínicos no permite presentarla como un tratamiento eficaz disponible (CDC, 2026a).
Por qué los priones resisten la inactivación convencional
Los priones pueden conservar infectividad tras tratamientos que resultan eficaces frente a otros agentes. Su naturaleza proteica y la estabilidad de determinadas conformaciones hacen que no deban aplicarse automáticamente los criterios usados para bacterias o virus.
La resistencia tampoco es absoluta ni igual en todos los contextos. Influyen la cepa priónica, la cantidad y el tipo de material contaminante, la superficie y el procedimiento aplicado. Reducir el problema a «se destruyen a cierta temperatura» omite condiciones decisivas.
En el ámbito sanitario y de laboratorio se necesitan procedimientos específicos y validados. Según el material y la exposición, pueden contemplar tratamientos químicos y térmicos combinados o la eliminación del instrumental. La elección corresponde a los protocolos de bioseguridad aplicables (CDC, 2026d).
Nuestro artículo sobre esterilización y desinfección explica los conceptos generales, pero sus métodos no deben interpretarse como un protocolo de descontaminación de priones.
El interés microbiológico de estos agentes reside en que una conformación proteica puede perpetuarse utilizando proteína del hospedador. Comprender esa propiedad permite relacionar mecanismo, enfermedad y transmisión sin confundirlos con los procesos propios de los virus.
Referencias
- Aguzzi, A. y Calella, A. M. (2009). Prions: protein aggregation and infectious diseases. Physiological Reviews, 89(4), 1105–1152. DOI: 10.1152/physrev.00006.2009. PMID: 19789378.
- Appleby, B. S., Shetty, S. y Elkasaby, M. (2022). Genetic aspects of human prion diseases. Frontiers in Neurology, 13, 1003056. DOI: 10.3389/fneur.2022.1003056. PMID: 36277922.
- Centers for Disease Control and Prevention — CDC (2024). About Variant Creutzfeldt-Jakob Disease (vCJD). Actualizado el 13 de mayo de 2024.
- Centers for Disease Control and Prevention — CDC (2026a). About Prion Diseases. Actualizado el 20 de febrero de 2026.
- Centers for Disease Control and Prevention — CDC (2026b). About Chronic Wasting Disease (CWD). Actualizado el 21 de enero de 2026.
- Centers for Disease Control and Prevention — CDC (2026c). Clinical Overview of Creutzfeldt-Jakob Disease (CJD). Actualizado el 21 de enero de 2026.
- Centers for Disease Control and Prevention — CDC (2026d). Infection Control for CJD. Actualizado el 21 de enero de 2026.
- Centers for Disease Control and Prevention — CDC (2026e). Information for Funeral and Crematory Practitioners. Actualizado el 21 de enero de 2026.
- Flores, R., Serra, P., Minoia, S., Di Serio, F. y Navarro, B. (2012). Viroids: from genotype to phenotype just relying on RNA sequence and structural motifs. Frontiers in Microbiology, 3, 217. DOI: 10.3389/fmicb.2012.00217. PMID: 22719735.
- Foutz, A., Appleby, B. S., Hamlin, C., et al. (2017). Diagnostic and prognostic value of human prion detection in cerebrospinal fluid. Annals of Neurology, 81(1), 79–92. DOI: 10.1002/ana.24833. PMID: 27893164.
- Nafe, R., Arendt, C. T. y Hattingen, E. (2023). Human prion diseases and the prion protein – what is the current state of knowledge? Translational Neuroscience, 14(1), 20220315. DOI: 10.1515/tnsci-2022-0315. PMID: 37854584.
- National Library of Medicine (2024a). PRNP gene. MedlinePlus Genetics. Actualizado el 28 de junio de 2024.
- National Library of Medicine (2024b). Kuru. MedlinePlus Medical Encyclopedia, contenido de A.D.A.M. Revisión de 2024.
- Prusiner, S. B. (1982). Novel proteinaceous infectious particles cause scrapie. Science, 216(4542), 136–144. DOI: 10.1126/science.6801762. PMID: 6801762.
- UK Health Security Agency (2026). Blood, tissue and organ donors: surveillance schemes. Actualizado el 10 de julio de 2026; apartado TMER.
- Wang, F., Wang, X., Yuan, C.-G. y Ma, J. (2010). Generating a prion with bacterially expressed recombinant prion protein. Science, 327(5969), 1132–1135. DOI: 10.1126/science.1183748. PMID: 20110469.
- World Organisation for Animal Health — WOAH (2022). Scrapie. Capítulo 3.8.11. Manual of Diagnostic Tests and Vaccines for Terrestrial Animals.
- World Organisation for Animal Health — WOAH (s. f.). Bovine spongiform encephalopathy. woah.org
- Zerr, I. y Schmitz, M. (2021). Genetic Prion Disease. GeneReviews. Actualizado el 7 de enero de 2021. PMID: 20301407.